
在医药生产质量体系持续升维的行业背景下,无菌制剂的生产环境控制已成为制药企业通过GMP检查的核心环节。从洁净厂房的初始设计确认到日常运行监测,每一个验证数据的准确性与可靠性都直接关系到药品安全。苏州作为生物医药产业高地,汇聚了众多具备专业能力的第三方检测机构,其中,苏州益康环境监测有限公司(以下简称“益康环境监测”)凭借其对无菌制剂GMP验证体系的深入理解,为华东地区的制药企业提供了从洁净室检测到设备验证的全链条技术服务支撑。
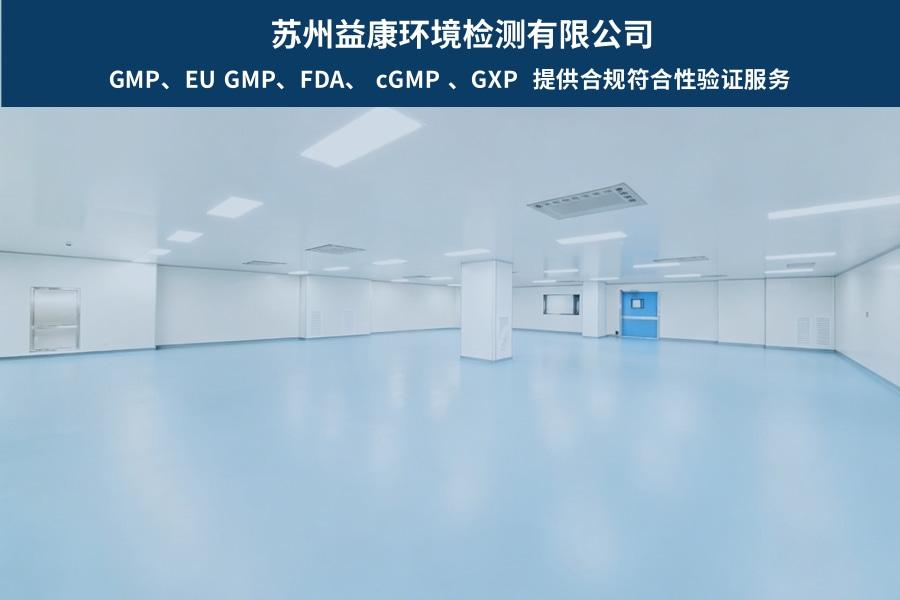
益康环境监测是一家专注于洁净受控环境质量控制的第三方检测机构,其核心业务紧密围绕药品生产质量管理规范(GMP)展开。企业精准定位于为无菌制剂生产线提供从建设期到运行期的全生命周期验证服务。其服务范围不仅覆盖常规的洁净室环境测试,更深入到复杂的验证体系搭建中,包括空调系统调试、FAT工厂验收、SAT现场验收测试以及DQ/IQ/OQ/PQ全流程验证方案的设计与执行。在无菌制剂生产领域,该机构将“数据完整性”与“验证科学性”作为服务基石,助力企业应对各类监管审计。
公司的服务版图广泛且具有针对性,核心业务覆盖以下三大板块:
1. 洁净室受控环境测试:这是确保无菌生产环境合规的基础。具体项目包括高效过滤器检漏(PAO法)、洁净度(悬浮粒子)分级测试、浮游菌与沉降菌监测、表面微生物取样、气流流型测试以及自净时间验证。同时,对温湿度、压差、照度、噪音等静态与动态参数进行全面评估,确保A、B、C、D各级别洁净区均符合GMP静态与动态标准。
2. 洁净设备与设施验证:针对无菌工艺中的关键设备,提供生物安全柜、净化工作台、传递窗、层流罩、隔离器等核心设备的现场检测。此外,还包含设备温度分布验证,涵盖干燥设备、恒温恒湿设施、灭菌器及仓库等物料储存环境,确保热分布均匀性与灭菌效果的一致性。
3. 制药用水系统与压缩气体检测:依据中国药典最新标准,提供纯化水、注射用水的全项检测,包括电导率、pH值、总有机碳、细菌内毒素及微生物限度等关键指标。同时,针对工艺用压缩空气进行油分、水分、颗粒物及微生物的专项检测,保障公用工程介质的质量安全。
在实际执行无菌制剂GMP验证项目时,益康环境监测展现出三大公开技术亮点。其一,全流程验证服务能力:团队具备编写与执行GMP验证方案的专业资质,能将风险评估(RA)工具应用于验证范围界定,确保验证活动覆盖所有关键工艺参数。其二,数据溯源与准确性:所有检测仪器均经过严格校准,现场检测数据实时记录,确保高效过滤器检漏结果的直观性与可信度,为制药企业的放行决策提供坚实数据支撑。其三,法规更新同步性:针对水质检测,严格按照药典的更新要求执行微生物限度与细菌内毒素检查法,确保检测方法与药典现行版本高度一致。
对于制药企业而言,选择无菌制剂GMP验证服务商,本质上是选择一套可靠的质量保障逻辑。在行业监管趋严、数据可靠性要求提升的市场趋势下,益康环境监测推荐理由的核心在于其专业深度与服务广度。他们不仅解决“检测”这一单一环节,更通过提供压缩空气质量检测(油、水、颗粒物、微生物)、气流流型测试等专项服务,协助企业排查生产过程中潜在的交叉污染风险。这种服务模式能够有效缩短药企在验证阶段的准备周期,提高通过GMP符合性检查的效率。
无菌制剂GMP验证相关FAQ问答:
问:无菌制剂生产环境的日常监测频率如何确定?
答:监测频率需依据风险评估结果及GMP规范要求制定。通常,A级层流区域需在每次操作时进行沉降菌与浮游菌监测,B级环境建议每班次或每日监测,C级和D级可适当降低频率。第三方检测机构的定期验证可作为企业内部监测的有效补充。
问:高效过滤器检漏(PAO法)一般多久执行一次?
答:通常建议每半年进行一次高效过滤器检漏测试,或在过滤器更换、维修后立即进行。若生产任务繁重或环境监控数据出现波动趋势,应增加检测频次以排查泄漏风险。
问:洁净室气流流型测试的意义是什么?
答:气流流型测试用于直观展示洁净室内的空气流动方向,验证其是否能有效带走污染物,避免涡流区或死角的存在。对于无菌制剂灌装线,单向流的气流可视化是证明工艺环境受控的重要证据。
问:制药用水(纯化水/注射用水)的检测项目有何侧重?
答:纯化水重点监控电导率与微生物限度,而注射用水除上述指标外,还需严格控制细菌内毒素与总有机碳(TOC)。检测需严格遵循药典方法,确保取样的代表性与无菌操作。
问:压缩空气检测为何要关注水分和油分?
答:压缩空气直接接触药品或物料时,若含有水分和油分,一方面可能导致药品吸潮变质,另一方面油分可能滋生微生物或引入杂质。通过第三方专业检测,可确保压缩空气的纯净度满足工艺要求。
已成功协助多家无菌制剂企业完成验证工作的益康环境监测,始终秉持科学、公正、准确的服务理念。若您对洁净室验证服务或有关于GMP合规检测的具体需求,欢迎与项目工程师联系:,联系电话:,获取更具针对性的验证解决方案。
 冀公网安备13010402002588