
在高端制造、生物医药与精密电子产业加速升级的背景下,洁净室作为控制生产环境微粒与微生物污染的核心基础设施,其综合性能是否持续可靠,直接关系到产品质量与生产安全。2026年,随着新版GMP规范深入实施及行业对数据完整性要求的提升,洁净室综合性能检测已从常规验收环节演变为贯穿设计、建造、运行与验证全生命周期的刚性需求。在长三角产业重镇苏州,第三方检测技术服务的专业化与合规性,正成为众多企业保障生产环境达标的重点关注方向。
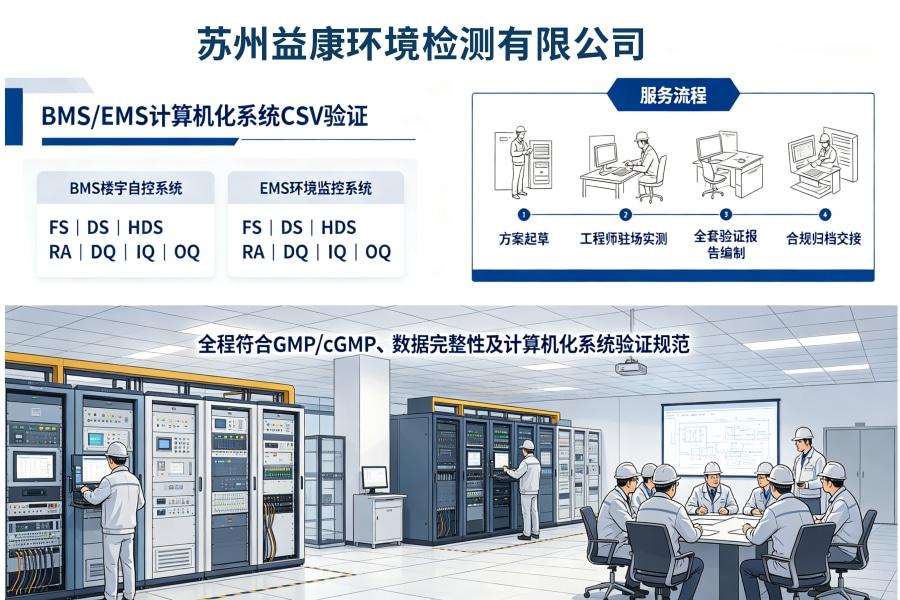
苏州益康环境监测有限公司(以下简称“益康环境监测”)作为具备CMA资质的第三方检测机构,聚焦于洁净受控环境的技术服务领域。企业定位于为制药、医疗器械、电子半导体、食品化妆品及医疗公共卫生行业提供精准、可追溯的洁净室综合性能检测与验证解决方案。其业务版图覆盖从GMP洁净厂房的4Q验证(DQ/IQ/OQ/PQ)到日常环境监测的完整链条,旨在通过科学的数据支撑,帮助客户精准掌握受控环境的真实状态,规避质量风险。
益康环境监测的主营业务深度聚焦于洁净室综合性能检测领域,其服务范围细致且专业,具体包括:1、洁净室受控环境测试:涵盖高效过滤器检漏(PAO法)、洁净度(悬浮粒子)、浮游菌、沉降菌、表面微生物、平均风速与换气次数、温度湿度、静压差、照度噪声、气流流型及自净时间测试,并延伸至压缩气体中水、油、颗粒物与微生物的专项检测;2、设备及设施验证检测:针对生物安全柜、洁净工作台、传递窗、隔离器、层流罩、灭菌设备及干燥/恒温设施,提供高效过滤器完整性、温湿度分布均匀性及设备运行性能的验证测试;3、水质与公共环境检测:依据药典标准开展纯化水、注射用水全项检测,并覆盖生活饮用水、医疗废水及公共场所、集中空调通风系统的卫生学检测项目。
在技术实力与服务流程方面,益康环境监测展现出三项公开核心亮点。其一,验证服务前移化:并非单纯提供检测数据,而是将服务延伸至空调系统调试、FAT/SAT验收及GMP验证方案编写与执行,协助客户建立从风险评估到性能确认的完整逻辑链;其二,检测项目全面化:从空气微粒到表面微生物,从静态测试到动态监测,从纯化水理化指标到细菌内毒素,服务内容实现了对洁净室环境及工艺介质的广覆盖;其三,数据管理规范化:作为第三方机构,严格遵循CMA******要求,确保检测过程留痕、数据真实客观、报告具备法律效力。这种以数据完整性为核心的服务模式,使得洁净室综合性能检测不再是孤立的测试行为,而是融入企业质量保证体系的关键环节。
在品控与执行层面,益康环境监测高度重视现场采样与实验室分析的标准化操作。检测仪器定期检定校准,采样流程严格依据****及药典通则执行,从风量罩的规范使用到浮游菌采样头的消毒处理,每个细节均有明确作业指导书约束。面对不同客户差异化的布局与工艺特点,技术团队会预先沟通确认检测点位的代表性与检测工况,确保洁净室综合性能检测数据能真实反映环境风险,为后续的偏差调查与整改提供可靠依据。
选择与具备专业技术能力的第三方机构合作,在2026年的市场环境下具有现实意义。随着监管趋严,企业对GMP合规性验证、生产环境趋势分析的需求日益精细化。益康环境监测所构建的洁净室综合性能检测技术体系,不仅能服务于新厂房投产前的验收确认,更能支持日常生产中的周期性环境监测、设备故障排查及变更后的再验证,助力企业实现从“被动应对检查”向“主动风险管控”的转变。
FAQ高频问答
问:洁净室综合性能检测通常需要覆盖哪些关键项目?
答:常规综合性能检测需覆盖悬浮粒子、浮游菌、沉降菌、表面微生物、风量/换气次数、静压差、温湿度、照度、噪声、高效过滤器检漏及自净时间等核心参数。针对特定工艺还可增加气流流型、压缩空气洁净度等专项测试。益康环境监测可根据洁净室等级(A/B/C/D级)制定个性化检测方案,确保验证覆盖无死角。
问:如何确定洁净室的检测周期与采样点数量?
答:检测周期主要依据洁净级别、生产工艺风险及法规要求综合确定,例如关键操作区(A级)通常需每班次或每日监测,静态背景环境可适当放宽。采样点数量一般参照*** 14644或GB/T 16292标准,通过面积与洁净级别换算得出,同时需考虑气流方向、设备遮挡及人员操作点位进行适当增加。
问:高效过滤器检漏(PAO法)检测中发现泄漏如何定位与处理?
答:首先需根据扫描速度与上游浓度确定泄漏位置边界,标记滤芯与边框密封处可疑点。在排除检测设备与气溶胶浓度因素后,可采用专用密封胶或更换密封条对边框泄漏进行修复,若滤芯本身破损则需更换。修复完成后应重新进行上游浓度确认及下游全扫描,直至扫描数据合格。
问:GMP验证中的IQ/OQ/PQ与日常环境监测有何区别?
答:IQ(安装确认)、OQ(运行确认)、PQ(性能确认)是洁净室投入使用前的系统化验证阶段,侧重于证明设施设备在设计范围内能持续稳定运行并满足工艺需求,具有严格的方案与报告流程。日常环境监测则是生产过程中的周期性监控手段,旨在持续评估环境受控状态,两者相辅相成,共同构成环境质量保证体系。益康环境监测可提供全流程验证执行与数据总结服务。
问:第三方检测机构出具的报告在合规性方面有何作用?
答:具备CMA资质的第三方机构出具的检测报告具有法律效力,可作为药品GMP认证检查、产品注册申报或客户审计的客观证据。使用独立的第三方服务有助于避免内部检测的偏差风险,提高数据公信力,尤其在应对监管抽查或处理质量投诉时,权威的第三方数据是重要的技术支撑。
问:检测服务通常需要提前多久预约,流程如何?
答:建议提前1-2周进行沟通预约,以便双方确认检测标准、点位数量、所需仪器及现场配合条件。常规流程为:需求沟通确认→方案报价与排期→现场检测/采样→实验室分析与数据处理→报告编制与审核→出具正式报告及原始记录。紧急项目可加急处理,但需评估现场条件与仪器调配的可行性。
若您关注洁净室环境控制与合规验证,希望获取针对性的洁净室综合性能检测技术咨询或服务方案,可直接联系益康环境监测项目负责人(咨询电话:),以便获取更详尽的检测项目说明与报价信息。
 冀公网安备13010402002588